拉曼散射原理:分子振动如何改变散射光的频率
散射光里为什么会出现新的颜色
把一束单色光打进一杯透明液体,散射出来的光通常被认为”和入射光一个颜色”。绝大多数情况确实如此:光被分子散射后频率不变,只是方向改变,这类弹性散射就是瑞利散射——它让天空呈蓝色,也让丁达尔现象中的光路可见。但如果把入射光用滤光片严格滤掉,再仔细分析剩下的微弱散射光,会发现里面还夹着一些频率与入射光不同的成分。
1928 年,印度物理学家 C. V. Raman 与 K. S. Krishnan 在液体中首次观测到这一现象,此前 A. Smekal 已在 1923 年从理论上预言。这类频率发生改变的散射后来被称为拉曼散射(Raman scattering)。它带来的信息非常具体:频率改变了多少,只由分子自身的振动能级决定,因此可以反过来当作识别分子的”指纹”。
这篇文章要回答四个问题:散射光的频率为什么会变;变多大幅度由什么决定;为什么其中一类谱线总是更弱;以及这种极弱的信号如何被测量和增强。
能量账本:斯托克斯线与反斯托克斯线从哪里来
拉曼散射的物理内核是一笔能量账。光子与分子相遇时,如果分子在散射前后停留在同一个振动能级,散射光就与入射光同频,这就是瑞利散射;如果分子在散射过程中改变了自己的振动状态,散射光的能量就必须相应增减,频率随之改变。
具体分两种情形。分子从振动基态被”抬高”到一个更高的振动能级,它要从光子那里取走能量,散射光子的能量减少、频率降低、波长变长,这条谱线叫斯托克斯线(Stokes line)。反过来,分子本来就处在某个振动激发态,散射后回到较低的振动能级,它把多余的能量交给光子,散射光频率升高、波长变短,这条谱线叫反斯托克斯线(anti-Stokes line)。
用波数(单位长度内的波数,常用 cm⁻¹,等于波长的倒数)表示会更方便。设入射光波数为 $\tilde{\nu}_0$,分子的振动能级差对应波数 $\tilde{\nu}_M$,则散射光波数为
$$\tilde{\nu}’ = \tilde{\nu}_0 \pm \tilde{\nu}_M$$
减号对应斯托克斯散射,加号对应反斯托克斯散射。两边的能量关系是 $\Delta E = hc\tilde{\nu}_M$,其中 $h$ 是普朗克常数、$c$ 是真空光速。这里的一个关键点是:普通拉曼散射过程中,光子并没有被真正吸收后再重新发射,中间经过的是一个不满足能量守恒的虚拟能级(virtual state),整个事件在极短时间内完成。这一点把拉曼散射与荧光区分开来——荧光是分子先真实吸收光子、再经过弛豫后自发辐射,两者的时间尺度和光谱形状都不同。
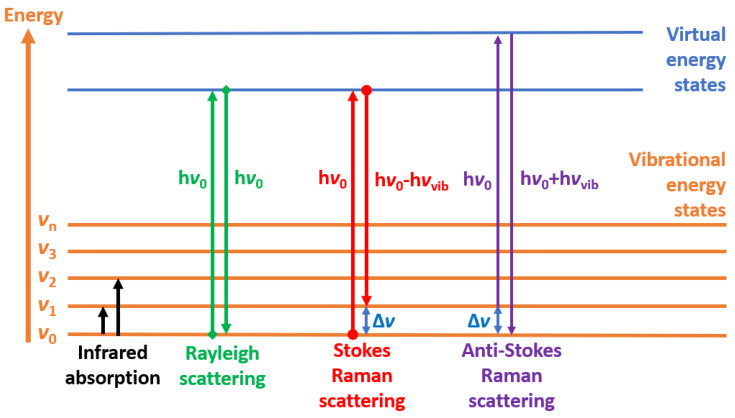
图 1:单色光激发分子时的三种散射过程与对应的能级变化。瑞利散射前后分子停留在同一振动能级,散射光频率不变;斯托克斯散射中分子获得振动能量、散射光频率降低;反斯托克斯散射中分子向光子交还能量、散射光频率升高。
拉曼位移:用 cm⁻¹ 记录分子,而不是用颜色
正因为散射光的改变量来自分子内部的能级差,拉曼光谱的习惯不是记录散射光的绝对波长,而是记录它相对入射光移动了多少,这个量叫拉曼位移(Raman shift),单位是 cm⁻¹。
这样处理有一个很实际的好处:同一种振动模式在 532 nm 激光和 785 nm 激光下测到的拉曼位移几乎相同。激发波长决定的是”从哪个位置开始测量”,而谱峰相对于激发线的位置属于分子自身。实验上把横轴设为拉曼位移后,不同仪器、不同光源测出的同一物质谱图可以直接对照。
举个具体的换算例子。用 488.0 nm 激光激发二氧化钛(TiO₂)锐钛矿样品,488.0 nm 对应 20492 cm⁻¹。样品最显著的低频模式在 143 cm⁻¹ 处,斯托克斯散射光的波数就是 $20492 - 143 = 20349\ \mathrm{cm^{-1}}$,对应波长约 491.4 nm——相对入射光只红移了约 3.4 nm。同一样品在 532 nm 激发时,143 cm⁻¹ 的位移只对应约 4.1 nm 的波长变化;也就是说,用波长表示时位移量会随激发波长变化,用 cm⁻¹ 表示时才保持不变,这正是拉曼位移作为分子特征量的原因。
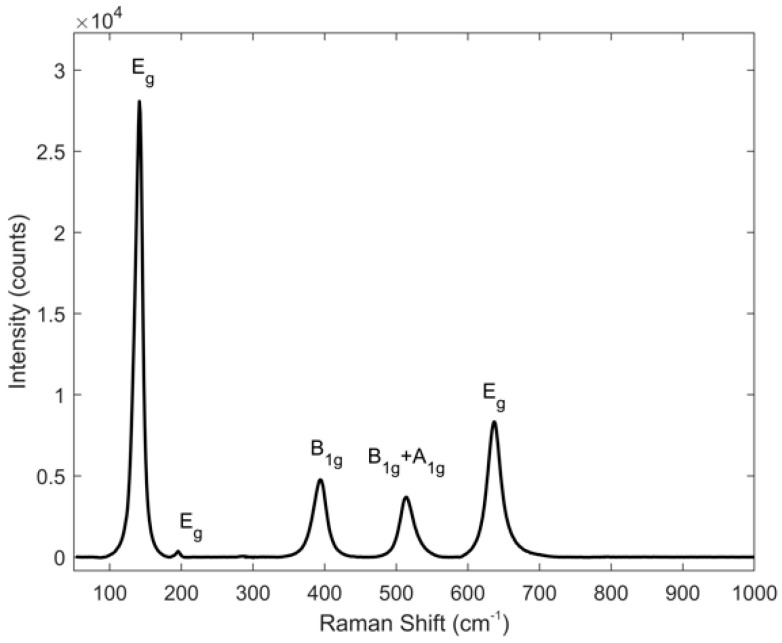
图 2:488.0 nm 激发、约 1.7 mW 功率下二氧化钛锐钛矿的斯托克斯拉曼光谱,横轴为拉曼位移,图中标出了各振动模式的对称性;最左端的 143 cm⁻¹ 峰最强,其余峰分布在 397、515、640 cm⁻¹ 附近。
冷热之差:反斯托克斯线为什么更弱,又为什么能测温
看拉曼光谱时,一个直观的疑问是:斯托克斯线和反斯托克斯线描述的是同一组振动能级差,为什么反斯托克斯线总是明显更弱,有时甚至几乎看不到?
原因在分子一开始”站在”哪个能级。斯托克斯散射只需要分子处在振动基态——室温下绝大多数分子正好如此——所以起点充足、信号强。反斯托克斯散射要求分子事先已经处在振动激发态,而在热平衡下,处在能量为 $hc\tilde{\nu}_M$ 的激发态上的分子数占比由玻尔兹曼分布决定,近似正比于 $\exp(-hc\tilde{\nu}_M/k_BT)$。振动能级越高,这个因子越小,反斯托克斯线也就越弱。
更完整地写出反斯托克斯与斯托克斯的强度比,需要考虑散射光频率和探测方式带来的因子:
$$\rho=\frac{I_{\mathrm{aS}}}{I_{\mathrm{S}}}=C\cdot\left(\frac{\nu_0+\nu_m}{\nu_0-\nu_m}\right)^{k}\exp!\left(-\frac{h\nu_m}{k_BT}\right)$$
式中 $\nu_0$ 为激光频率,$\nu_m$ 为该振动模式的频率,$C$ 是与光路和仪器效率有关的标定常数;当探测器按光子计数工作时 $k=3$,按能量探测时 $k=4$,两者只是对频率依赖的不同写法。
把数字代进去就更能看清量级。对 143 cm⁻¹ 的低频模式、温度取 300 K:$hc\tilde{\nu}_m = 1.986\times10^{-25}\ \mathrm{J\cdot m}\times 14300\ \mathrm{m^{-1}}\approx 2.84\times10^{-21}\ \mathrm{J}$,而 $k_BT = 1.381\times10^{-23}\times300\approx 4.14\times10^{-21}\ \mathrm{J}$,指数为 0.686,玻尔兹曼因子 $\exp(-0.686)\approx 0.50$;此时频率因子约为 1.05,所以反斯托克斯线强度大约是斯托克斯线的一半。换成 1440 cm⁻¹ 的高频振动,指数升到 6.90,因子降到约 $1.0\times10^{-3}$,反斯托克斯线只剩斯托克斯线的约千分之一,很难测到。
这个温度依赖也正是拉曼测温的原理:只要测出同一模式反斯托克斯与斯托克斯的强度比,就能反推出样品局部温度。同一组数据也提醒我们一个适用边界——激光加热会改变样品温度,上述研究把激发功率限制在 2 mW 以下,正是为了避免测量光本身改变被测温度。
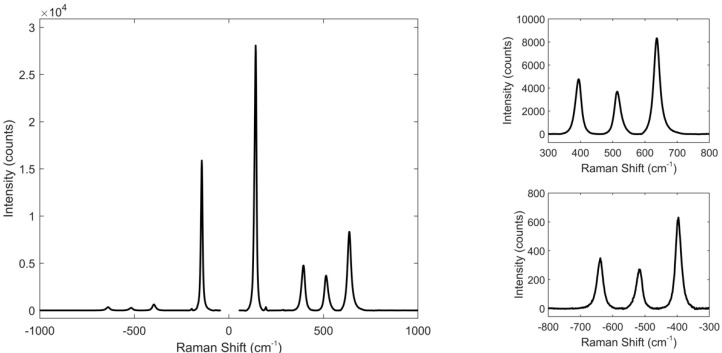
图 3:488.0 nm 激发下同一样品的拉曼光谱,横轴正向为斯托克斯位移、负向为反斯托克斯位移,可见反斯托克斯一侧整体更弱;右图为三个弱峰的放大显示,上方为斯托克斯、下方为反斯托克斯。
指纹区:谱峰位置与分子结构的关系
把横轴统一成拉曼位移之后,一张谱图就变成了一组”分子振动清单”。不同化学键和官能团对应不同的振动频率,谱峰位置相对稳定,因此拉曼光谱常被称为分子的指纹。下面这张表整理了本文引用研究中出现的几个典型谱峰,可以看出同一套 cm⁻¹ 刻度如何承载完全不同的样品信息。
表 1:拉曼位移与对应样品信息举例,波数据来自本文引用的两项开放获取研究。
| 拉曼位移 (cm⁻¹) | 典型样品 | 该谱峰在分析中的作用 |
|---|---|---|
| 143 | 二氧化钛锐钛矿 | 最强的低频晶格振动模式之一,峰位随温度变化,可用于测温 |
| 397 / 515 / 640 | 二氧化钛锐钛矿 | 其余晶格振动模式,与谱库对照可确认晶型 |
| 1042 / 1550 / 1650 | 痰液等生物样本 | 位于生化指纹区,用于区分癌与正常样本 |
| 1665 与 3010 | 脂肪酸 | 两个峰的强度与脂肪酸不饱和度相关,可做定量分析 |
需要强调的是,拉曼谱峰并不是”一个峰对应一种键”这么简单。分子的每个振动模式往往牵动多个原子,峰位会随周围基团和分子整体结构移动;生物样本的谱图更是大量谱峰叠加的结果。因此实际分析通常不只读单个峰,而是把整段指纹区的形状与谱库比对,或借助化学计量学方法提取差异。
拉曼光谱还有一条与红外光谱互补的选择定则:只有振动过程中分子极化率发生变化的模式才有拉曼活性,而只有偶极矩发生变化的模式才在红外中活跃。对中心对称分子,这两类模式基本互斥。所以同一样品用两种方法测量,得到的是互补的信息,而不是互相替代的结果。
怎么把极弱的信号测出来:两类光谱仪与信号增强
拉曼散射的效率极低,早期研究长期停留在理论和小规模实验;直到 1960 年代激光普及,提供了亮度高、单色性好的光源,拉曼光谱才真正成为常规分析手段。今天常见的仪器结构有两大类。
一类是色散型(dispersive)光谱仪:激光照射样品后,散射光进入光栅分光,再被探测器逐段记录。它结构直接、光谱分辨率高,配合常见可见波段激光(如 514.5、532、632.8 nm)和硅基探测器,成本相对可控。另一类是傅里叶变换型(FT)光谱仪:不再用光栅色散,而是让散射光通过干涉仪,记录干涉图后做傅里叶变换得到光谱。它常配合 1064 nm 等近红外激光使用,优点是可以明显压低有机样品的荧光背景。
荧光是拉曼测量中最现实的干扰来源:样品中一旦存在荧光,宽阔的荧光背景会淹没本就微弱的拉曼谱峰,直接拉低信噪比。除了改用近红外光源,另一条路是让信号本身变强。共振拉曼散射(resonance Raman scattering, RRS)把激发光波长调到接近样品的电子吸收峰,利用共振让特定振动模式信号大幅增强;表面增强拉曼散射(surface-enhanced Raman scattering, SERS)则把分子吸附到金、银等等离激元纳米结构表面,借助局域电磁场的增强把信号放大若干个数量级。
SERS 的增强通常写成电磁增强与化学增强的乘积 $G_{\mathrm{SERS}} = G_{\mathrm{EM}}\times G_{\mathrm{Chem}}$。其中化学增强来自分子与金属表面之间的电荷转移,一般只贡献 1–2 个数量级;更重要的是电磁增强,它来自金属纳米间隙处的局域电场放大,其强度对局域场振幅是四次方关系。实验上,纳米颗粒二聚体等结构可给出 $10^{8}$–$10^{10}$ 量级的增强因子,颗粒-镜面结构可达 $10^{9}$–$10^{11}$ 量级,这也解释了 SERS 为什么能实现单分子检测。
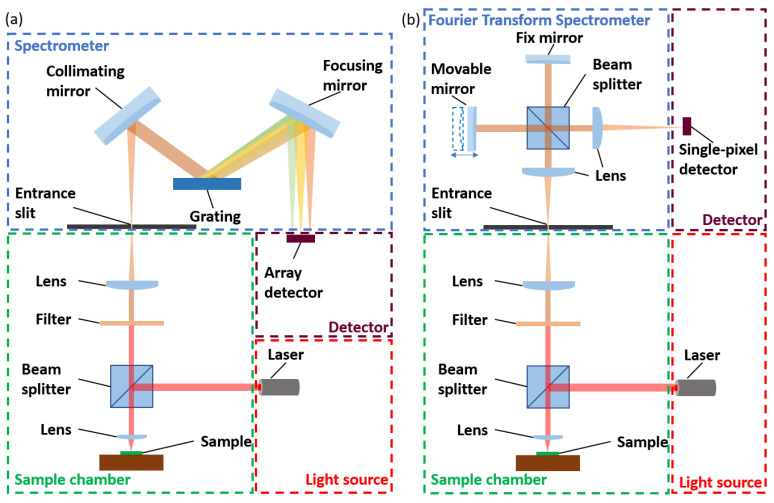
图 4:(a)色散型拉曼光谱仪:散射光经光栅分光后由探测器记录;(b)傅里叶变换拉曼光谱仪:散射光经干涉仪形成干涉图,再经傅里叶变换得到光谱。
读谱时值得留意的几个边界
理解了原理,还需要知道它在什么条件下才成立。以下几点是拉曼测量中最容易踩到的边界。
第一,拉曼位移不随激发波长改变,但谱图的其他特征会变。换用不同波长的激光,同一物质的峰位基本不动,但绝对强度、荧光背景和共振增强效应都会变化。因此”换一个光源再测一遍”不是重复劳动,而是排查荧光干扰和确认峰位归属的常用手段。
第二,谱峰强度不能直接当作浓度。反斯托克斯与斯托克斯强度比里的标定常数 $C$ 取决于光路、偏振和探测器效率,不同仪器之间不可直接比较;要定量,必须先做标定。同理,SERS 的增强因子高度依赖纳米结构的形貌与间隙,基底的均匀性会直接影响定量重复性,这也是 SERS 从实验室走向常规检测需要继续推进的方向之一。
第三,测量光本身可能改变样品。前面提到的拉曼测温研究把激发功率限制在 2 mW 以下,就是为了避免激光加热让局部温度升高,从而污染温度读数。对光敏样品、生物样品和薄膜样品,控制功率往往是实验成功与否的关键。
第四,弱信号不等于无信息。反斯托克斯线通常比斯托克斯线弱得多,但它对温度极其敏感,正是这一点使它成为非接触测温的探针;而斯托克斯谱图中那些看似不起眼的小峰,常常承载着区分分子构型的关键差异。从 1928 年液体中那束微弱的散射光,到今天的单分子检测,变的是光源、探测器与增强结构,不变的是那笔由分子振动记下的能量账。
参考资料
- RP Photonics Encyclopedia, Raman scattering(Dr. Rüdiger Paschotta):https://www.rp-photonics.com/raman_scattering.html
- Chemistry LibreTexts, Raman Spectroscopy:https://chem.libretexts.org/Bookshelves/Physical_and_Theoretical_Chemistry_Textbook_Maps/Supplemental_Modules_(Physical_and_Theoretical_Chemistry)/Spectroscopy/Vibrational_Spectroscopy/Raman_Spectroscopy
- Chemistry LibreTexts, Raman: Theory(Yang Liu, Hong Gao):https://chem.libretexts.org/Bookshelves/Physical_and_Theoretical_Chemistry_Textbook_Maps/Supplemental_Modules_(Physical_and_Theoretical_Chemistry)/Spectroscopy/Vibrational_Spectroscopy/Raman_Spectroscopy/Raman:_Theory
- S. Zhang, Y. Qi, S. P. H. Tan, R. Bi, M. Olivo, Molecular Fingerprint Detection Using Raman and Infrared Spectroscopy Technologies for Cancer Detection: A Progress Review, Biosensors 13(5):557 (2023):https://pmc.ncbi.nlm.nih.gov/articles/PMC10216688/
- V. Zani, D. Pedron, R. Pilot, R. Signorini, Contactless Temperature Sensing at the Microscale Based on Titanium Dioxide Raman Thermometry, Biosensors 11(4):102 (2021):https://pmc.ncbi.nlm.nih.gov/articles/PMC8066910/
- Y. Kim, J. Choi, S. Lee, et al., Plasmonic and surface-enhanced Raman nanobiosensors for quantitative molecular detection, Discover Nano (2026):https://pmc.ncbi.nlm.nih.gov/articles/PMC13230435/