光的吸收原理:比尔-朗伯定律怎么描述光在物质中的衰减
把一片绿色玻璃举到眼前,白纸上的黑字依然看得清,只是整张纸都染上了绿色;再把同样一块玻璃叠上去,透过的光更暗一些,颜色却没有改变。这里同时发生了两件事:玻璃把一部分波长的光”拿走了”,剩下的光继续往前走;而被拿走的那部分能量,并没有改变方向,只是消失了。
这就是光的吸收。它和折射、散射这些常被讨论的现象不同:折射改变了光的传播方向,散射把光扔向四面八方,而吸收是把光能真正转换成介质内部的能量——通常是让分子或原子里的电子振动得更厉害,最后变成热。本文要回答的问题是:一束光穿过物质时,透过的强度到底按什么规律减少?分光光度计上读出的那个”吸光度”又是什么意思?
光穿过物质为什么会变弱
先做一个粗略的区分。光进入介质后强度下降,至少有三条通道:
| 通道 | 光的去向 | 典型表现 |
|---|---|---|
| 反射 | 被界面弹回原介质 | 玻璃表面的反光 |
| 散射 | 改变方向,向四面八方弥散 | 牛奶、云、浑浊液体发白 |
| 吸收 | 能量留在介质中,转化为内能 | 有色玻璃、有机染料、滤光片 |
这三条通道在真实材料中往往同时存在。一片染色塑料会让光变弱,既因为染料分子吸收了特定波长的光子,也因为塑料内部的微小颗粒把一部分光散射掉了。工程上要分开处理,因为只有吸收才与”介质里有多少吸光分子”直接挂钩。
吸收的微观图像是这样:分子或原子的电子只能待在若干分立的能级上,当光子的能量恰好等于两个能级之差时,电子才有可能把光子吸收掉,跳到更高的能级上。光子能量由频率决定,$E=h\nu=hc/\lambda$,所以”能不能吸收”取决于波长——这就是为什么有些材料对红光近乎透明,却能牢牢挡住蓝光和紫外光。
如果只关心强度本身,吸收带来的衰减有一个很稳的定性规律:光是”按比例”被拿走的。穿过一层薄薄的介质,强度减少的比例几乎固定;再穿过同样薄的一层,又按同样比例减少。按比例衰减,积累起来就是指数衰减,而不是线性衰减。把 1 mm 的滤光片叠到 4 mm,透过的光衰减得远比”减少到四分之一”更厉害——这一点在后文给出公式后,可以用具体数字验证。
指数衰减是怎么来的
把介质切成很多薄层,每一层厚度为 $\Delta x$。设进入某层的强度为 $I$,由于层很薄,被吸收的量正比于这一层的厚度和入射强度:
$$ \Delta I=-I \mu_a \Delta x $$
其中 $\mu_a$ 是一个由材料决定的常数,叫吸收系数(absorption coefficient),单位是长度的倒数,常用 $\mathrm{cm^{-1}}$。取薄层趋于无限薄的极限,上面的差分就变成微分方程:
$$ \frac{\mathrm{d}I}{\mathrm{d}x}=-\mu_a I \quad\Longrightarrow\quad I(x)=I_0 e^{-\mu_a x} $$
解出来就是朗伯在 18 世纪得到的指数衰减律:光强按 $e^{-\mu_a x}$ 衰减,穿透 $\mu_a^{-1}$ 这段距离后,强度降到原来的 $e^{-1}\approx36.8%$。
图 1:一束强度为 $I_0$ 的入射光穿过厚度为 $d$、浓度为 $c$ 的均匀介质后,透射强度变为 $I$,衰减程度由摩尔吸光系数 $\varepsilon$ 描述。
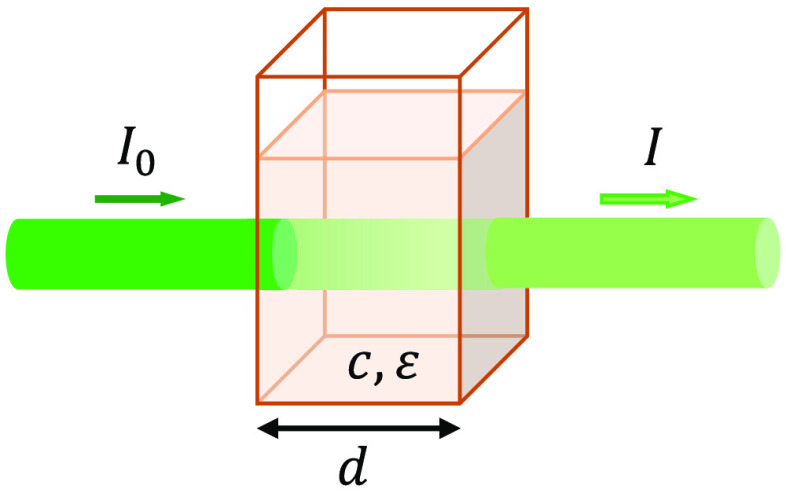
指数衰减并不是吸收现象独有的近似,它来自”衰减量与当前强度成正比”这个假设。只要介质均匀、没有其他光源注入,这个假设就相当可靠。
从波动光学的角度看,同一个结论还有另一种写法。介质在光频段的响应可以用复折射率 $N=n+i\kappa$ 描述,实部 $n$ 决定光在介质中的相速度,虚部 $\kappa$ 则决定波在传播中怎样衰减。把 $N$ 代入平面波表达式,振幅随距离按 $e^{-\kappa\omega x/c}$ 衰减,而强度是振幅平方,于是按 $e^{-2\kappa\omega x/c}$ 衰减。与强度形式的指数衰减对比,就得到两种语言的换算关系:
$$ \mu_a=\frac{4\pi\kappa}{\lambda} $$
它说明”吸收系数”和”折射率虚部”是同一件事的两种说法:$\kappa$ 越小,光能穿透得越深。
比尔-朗伯定律:把浓度写进公式
指数衰减律只说了”和厚度有关”。1852 年,比尔把溶液的浓度也并进吸收系数:稀溶液里,吸光分子的数目正比于浓度,被吸收的光也就正比于浓度。于是有
$$ \mu_a(\lambda)=\varepsilon(\lambda) c $$
其中 $c$ 是吸光物质的摩尔浓度,$\varepsilon$ 叫摩尔吸光系数(molar absorptivity,也译作摩尔消光系数),单位是 $\mathrm{cm^{-1} M^{-1}}$。代回指数衰减式,再取常用对数,就得到化学和生物实验室里最常用的形式:
$$ A(\lambda)\equiv\log_{10}\frac{I_0}{I}=\varepsilon(\lambda) c d,\qquad T=\frac{I}{I_0}=10^{-A} $$
这里的 $A$ 就是吸光度(absorbance,早期文献常写作 optical density),$T$ 是透过率。这一组关系合称比尔-朗伯定律(Beer–Lambert law),文献中也有写作 Beer–Lambert–Bouguer law 或简称 Beer’s law。
表 1:比尔-朗伯定律中各量的含义与单位,$\varepsilon$、$c$、$d$ 三者相乘后必须是无量纲量。
| 符号 | 含义 | 常用单位 | 备注 |
|---|---|---|---|
| $I_0$、$I$ | 入射光强、透射光强 | W·cm⁻² | 需为同一波长、同一几何条件下的测量 |
| $d$ | 光穿过介质的路程(光程) | cm | 不是样品的厚度,而是光实际经过的距离 |
| $\mu_a$ | 吸收系数(自然对数形式) | cm⁻¹ | 与 $\kappa$ 的关系为 $\mu_a=4\pi\kappa/\lambda$ |
| $\varepsilon$ | 摩尔吸光系数 | cm⁻¹·M⁻¹ | 与波长、溶剂、温度有关 |
| $c$ | 摩尔浓度 | M(mol·L⁻¹) | 仅适用于稀溶液 |
| $A$ | 吸光度 | 无量纲 | $A=\log_{10}(I_0/I)$ |
| $T$ | 透过率 | 无量纲 | $T=10^{-A}$ |
量纲检查可以从这张表直接做:$\mathrm{cm^{-1}M^{-1}\times M\times cm}$ 正好抵掉所有单位,得到无量纲的 $A$,与”对两个光强之比取对数”的定义一致。
需要注意两个对数底数的区别。化学惯例用常用对数,于是 $I=I_0 10^{-\varepsilon c d}$;物理光学里的吸收系数用自然对数,于是 $I=I_0 e^{-\mu_a d}$。两者并不矛盾,换算关系是
$$ \mu_a=\varepsilon c\ln 10\approx2.303 \varepsilon c $$
忘记这个 $\ln 10$ 的因子,是把光学文献里的吸收系数直接搬到化学体系时最常见的量级错误之一。
数值代入:从吸光度到透过率
定律好用,在于每一步都能算。取一个常见染料的例子:摩尔吸光系数 $\varepsilon=1.5\times10^{4}\ \mathrm{cm^{-1}M^{-1}}$,溶液浓度 $c=2.0\times10^{-5}\ \mathrm{M}$,比色皿光程 $d=1.0$ cm。三者相乘:
$$ A=1.5\times10^{4}\times2.0\times10^{-5}\times1.0=0.30 $$
吸光度 0.30 对应透过率 $T=10^{-0.30}\approx0.501$,也就是约一半的光强被这层溶液吸收掉——通常落在分光光度计”读数最稳”的区间里,因为此时 $I$ 与 $I_0$ 都还有足够的强度可供比较。反过来算吸收系数:
$$ \mu_a=\varepsilon c\ln 10=\frac{A\ln 10}{d}=\frac{0.30\times2.303}{1.0}\approx0.69\ \mathrm{cm^{-1}} $$
强度降到 $e^{-1}$ 所需的穿透深度是 $1/\mu_a\approx1.45$ cm,比比色皿的长度更长,所以只有约一半的光被吸收。
这个结果还能和波动光学的写法对上。由 $\mu_a=4\pi\kappa/\lambda$,若某介质在 600 nm 处的折射率虚部 $\kappa=0.1$,则 $\mu_a=4\pi\times0.1/(600\times10^{-9}\ \mathrm{m})\approx2.1\times10^{6}\ \mathrm{m^{-1}}=2.1\times10^{4}\ \mathrm{cm^{-1}}$,穿透深度只有约 0.48 μm。可见 $\kappa=0.1$ 已经是相当”黑”的材料:它相当于把上面那杯染料浓缩到光在百微米内就被吃掉的量级。教材里给出的同类例题($n=1.5$、$\kappa=0.1$、$\nu=5\times10^{14}$ Hz)算出振幅衰减到 $e^{-1}$ 的距离约 0.95 μm,恰好是强度穿透深度的两倍,两个结果互相印证。
实际测量中,$\varepsilon$ 不必事先查表。更常见的做法是用几个已知浓度的标准样测出吸光度,拟合成一条直线,再用它反推未知样品的浓度。这就是分光光度法的标定曲线。
图 2:用已知浓度标准样测得的吸光度拟合出标定曲线,再由吸光度预测浓度;预测误差是该点残差 $e_i=A_i-\hat{A}_i$。
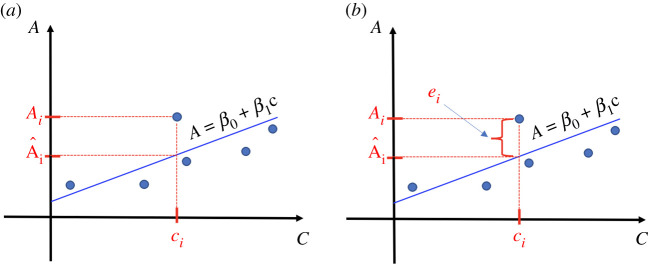
标定曲线看起来直白,用起来却有一个容易被忽略的方向问题:实验得到的是吸光度 $A$,要预测的是浓度 $c$。用 $A$ 对 $c$ 的回归直线直接反解,与用 $c$ 对 $A$ 做回归再代入,得到的预测值并不完全相同;前者在浓度跨度大、测量误差分布不均时偏差更明显。对常规测量而言两条直线的差别往往不大,但既然方法学上可以选对,就没有理由沿用错的那一条。
为什么吸收有波长选择性
前面的公式里,$\varepsilon$ 和 $\mu_a$ 都写着”$(\lambda)$”。这个括号是整件事的关键:同一种物质对不同波长的吸收能力可能差几个数量级。
原因回到能级结构。光子必须把能量交给电子,让电子从较低的能级跳到较高的能级;能量对不上,跃迁就不容易发生。分子中除了电子能级,还有振动和转动能级,它们叠在一起形成一条条吸收带,而不是一根根无限细的吸收线。把 $\varepsilon(\lambda)$ 或 $A(\lambda)$ 随波长画出来,得到的就是吸收光谱,峰的位置对应最容易发生的那些跃迁。
图 3:光子与电子相互作用时,电子吸收光子能量后从最低能量的基态跃迁到激发态。
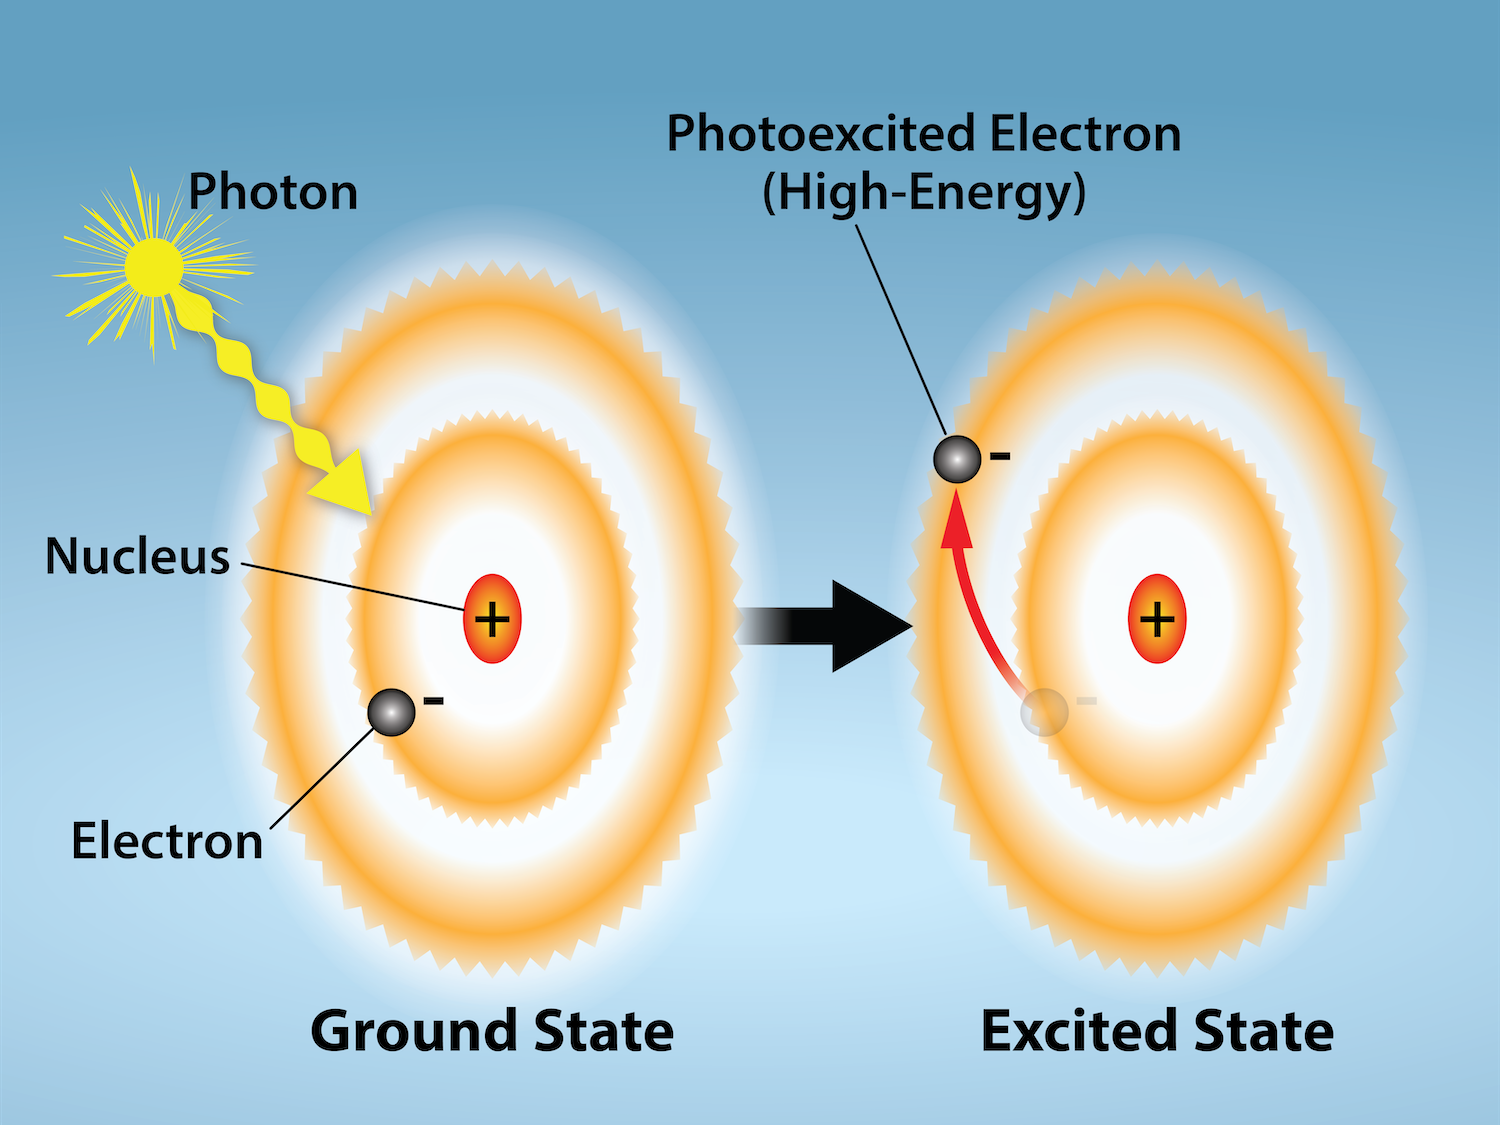
吸收光谱也解释了颜色是怎么来的。我们看到的透射光或反射光,是入射白光”减掉”被吸收部分之后的剩余:被吸收得最厉害的波段在光谱里凹陷下去,留下的是它的补色。叶绿素 a、叶绿素 b 和 β-胡萝卜素的结构相近,但吸收波段不同——叶绿素在蓝紫光和红光区吸收强,对绿光吸收弱,所以叶片呈现绿色;胡萝卜素吸收蓝光更多,于是呈现橙黄。
图 4:叶绿素 a、叶绿素 b 与 β-胡萝卜素是类囊体膜上的疏水性色素;叶绿素 a 与叶绿素 b 的结构只差红框标出的那一处,却因此具有不同的吸收波段。
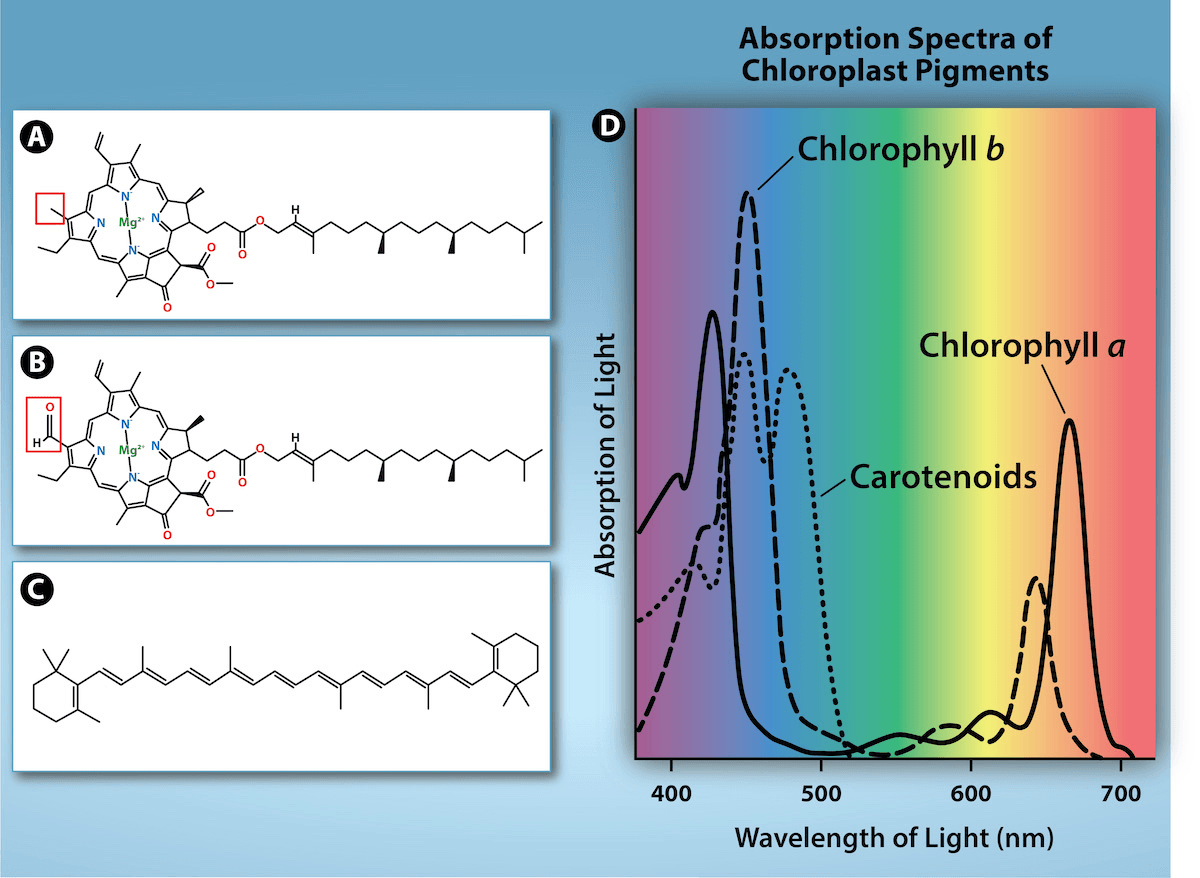
从图 4 可以看到,叶绿素 a 与叶绿素 b 的差别只在于一个取代基——一个甲基换成了醛基。这样小的改动却足以改变分子内电子能级之间的间隔,使两者的吸收峰错开几十纳米,两种色素叠加起来就能覆盖更宽的蓝紫光和红光波段。这也说明为什么”颜色”是分子结构的敏感探针:改一个基团,材料的吸收光谱和外观颜色都会跟着变。
同样的逻辑也适用于”看不见”的波段。一种材料在哪些波段显得透明,取决于它的吸收光谱在这些位置有没有凹陷——光学上把这样的波段叫作透明窗口。窗口的位置由材料的能级结构决定:光子能量不足以激发电子跃迁、又不足以引起强烈的分子振动时,光就比较容易通过。反过来,只要换一个波段重新测量吸收光谱,同一块”透明”材料的吸收系数也可能陡然上升几个数量级。
定律成立的条件与偏离
比尔-朗伯定律不是一个放之四海皆准的公式,它是在一组明确假设下推导出来的:入射光近似单色;介质均匀、各向同性且不产生显著散射;吸光物质在测量条件下浓度足够低,分子之间互不影响;光路上没有荧光、化学反应或额外的杂散光。这些条件大致满足时,$A$ 与 $c$ 的线性关系相当可靠;任何一条被破坏,读数就会偏离。
表 2:比尔-朗伯定律的常见偏离来源、在数据上的表现与常见处理方向。
| 偏离来源 | 数据上的表现 | 处理方向 |
|---|---|---|
| 散射(悬浊液、生物组织) | 读数整体偏高,且与波长关系变缓 | 用积分球收散射光,或改用含散射项的光学密度模型 |
| 荧光 | 透射方向测到的光偏多或偏少 | 在探测端加发射滤光片,选择荧光弱的波长读数 |
| 高浓度 | 高浓度端曲线向下或向上弯折 | 稀释样品,或改用非线性浓度范围的标定曲线 |
| 光谱带宽过宽、杂散光 | 吸光度在高值区被”压缩” | 减小单色器带宽,避开饱和波段 |
| 化学平衡、pH 变化 | 峰位或峰高随条件漂移 | 固定缓冲条件,单独标定每种形态的吸收 |
| 各向异性、干涉 | 读数随偏振或样品取向变化 | 控制偏振状态,避免平行面薄样品产生干涉条纹 |
其中散射一项值得单独说明。分光光度计测到的是”少掉了多少光”,它没法区分这些光是被吸收了还是被散射走了。因此严格来说,仪器读数对应的是衰减(attenuation);只有确认散射可以忽略,才可以把读数直接当成吸光度。像血液这样强散射的介质,就需要在比尔-朗伯定律之外补一个散射项,写成包含散射贡献的光学密度形式。
把这些边界记住,定律反而更好用:当 $A$ 与浓度不再成正比时,问题通常不在公式本身,而在实验条件已经从假设里滑了出去。反过来,只要条件受控,一条几点标定出的直线就足以支撑大量日常测量——这也是比尔-朗伯定律从 18 世纪一直用到今天的原因。
参考资料
- Oshina I., Spigulis J. Beer–Lambert law for optical tissue diagnostics: current state of the art and the main limitations. Journal of Biomedical Optics, 26(10), 100901, 2021. https://pmc.ncbi.nlm.nih.gov/articles/PMC8553265/
- Delgado R. Misuse of Beer–Lambert Law and other calibration curves. Royal Society Open Science, 9, 211103, 2022. https://pmc.ncbi.nlm.nih.gov/articles/PMC8808104/
- OpenStax. Biology 2e, 8.2 The Light-Dependent Reactions of Photosynthesis. Rice University. https://openstax.org/books/biology-2e/pages/8-2-the-light-dependent-reactions-of-photosynthesis
- Peatross J., Ware M. Physics of Light and Optics,第 2 章 §2.3 与例 2.2(本地教材,写作查证用)